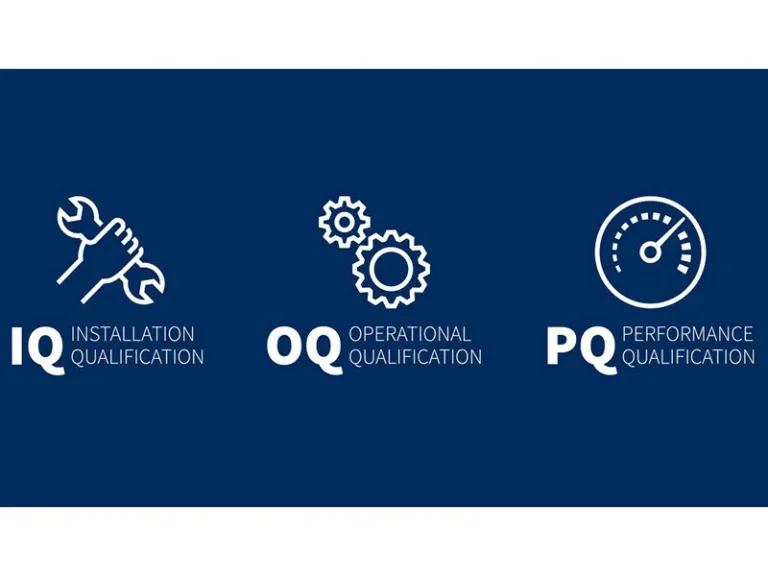
工艺验证PQ、OQ、IQ分别是什么?
IQ/OQ/PQ是医药、器械生产设备与工艺验证三级核心文件,FDA、NMPA核查均会重点调取全套验证资料。本文分别拆解安装确认IQ、运行确认OQ、性能确认PQ的定义、实施内容、必备检测佐证数据,梳理验证全流程执行规范与核查高频缺陷。
汇总注册申报、GMP体系、FDA迎检、客户审计、检测验证和CAPA整改等高频合规主题,帮助企业快速找到可执行的实务参考。
IQ/OQ/PQ是医药、器械生产设备与工艺验证三级核心文件,FDA、NMPA核查均会重点调取全套验证资料。本文分别拆解安装确认IQ、运行确认OQ、性能确认PQ的定义、实施内容、必备检测佐证数据,梳理验证全流程执行规范与核查高频缺陷。
药品、医疗器械生产清洁验证是cGMP核查重点,方案设计缺失关键参数、回收率数据不全极易开出483缺陷。本文拆解清洁验证方案完整编制框架,列明回收率、擦拭取样、限度计算、淋洗水检测核心模块,划分多品种共线、高活性物料专项验证要点,给出方案落地执行与报告归档规范。
ICH Q2是全球通用分析方法验证指导原则,FDA、NMPA、EMA审评与现场核查均严格对标全套验证指标。本文梳理鉴别、含量、有关物质、残留溶剂四类方法必备验证参数,划分各指标试验操作规范与合格判定标准,汇总验证图谱归档与数据完整性管控要求。
生产、检测设备IQ/OQ/PQ三级确认是cGMP强制要求,设备验证流程混乱、检测佐证缺失会引发现场核查严重缺陷。本文按IQ、OQ、PQ顺序梳理标准化实施步骤,区分生产设备与分析仪器验证差异,列明方案编制、现场执行、报告归档、再验证全流程管控规范。
医药、化妆品、医疗器械企业布局欧美、东南亚多国市场,各国准入法规、检测标准、体系要求差异较大。本文分药品、化妆品、医疗器械三大品类,汇总美国、欧盟核心准入强制要求,梳理检测、体系、注册、验厂四大板块硬性门槛,方便企业一站式区分多市场合规标准。
原料药、制剂、医疗器械企业申报美国FDA注册需遵循标准化流程,资料缺失、检测数据不合规会直接发补延误审批。本文分原料药DMF、制剂ANDA、医疗器械三类申报路径拆解全流程,列明各阶段提交资料清单,重点梳理检测图谱、方法验证、稳定性研究等核心技术资料合规标准。
很多原料药企业混淆DMF备案与制剂ANDA注册的定位,不清楚二者申报逻辑、相互关联与使用规则。本文拆解DMF五类备案适用范围,说明DMF如何支撑制剂ANDA申报,梳理备案、关联、变更全流程操作要求,明确检测资料配套标准。
国内外药品注册申报常出现发补、驳回、现场核查不通过等失败情况,严重延误企业上市进度。本文汇总原料药、制剂申报高频失败因素,划分药学研究、体系核查、资料撰写、数据合规四大板块,逐条分析成因并给出标准化整改方案。
ISO13485是医疗器械出口欧盟、美国的基础准入体系,体系搭建缺项、流程缺失会导致CE认证、FDA QSR核查大量缺陷。本文分四大阶段完整拆解体系落地流程,列明四级文件全套清单,划分设计开发、实验室、供应链、上市后监管核心管控要点,配套落地整改实操方案。
将阅读转化为下一步行动,围绕审核、验厂、整改和资料准备提供咨询入口。
提交您的企业类型、产品方向和当前问题,我们将为您匹配相似案例,并提供初步项目建议。