医疗器械企业如何通过FDA QSR检查?
FDA QSR即21CFR Part820医疗器械质量体系法规,现场突击核查缺陷极易触发483观察项、警告信限制产品进口。本文梳理FDA QSR八大核心核查板块,分筹备、现场接待、缺陷整改三阶段给出标准化应对方案,标注实验室、设计控制、CAPA高频扣分点自查要点。
汇总注册申报、GMP体系、FDA迎检、客户审计、检测验证和CAPA整改等高频合规主题,帮助企业快速找到可执行的实务参考。
FDA QSR即21CFR Part820医疗器械质量体系法规,现场突击核查缺陷极易触发483观察项、警告信限制产品进口。本文梳理FDA QSR八大核心核查板块,分筹备、现场接待、缺陷整改三阶段给出标准化应对方案,标注实验室、设计控制、CAPA高频扣分点自查要点。
医疗器械企业需应对内部内审、客户验厂、ISO13485认证、FDA/MDR官方多重审计,不同审计核查侧重点存在差异。本文划分管理、设计、实验室、供应链、上市后五大审计核心板块,整理高频缺陷清单,配套标准化整改方案,重点说明检测相关资料核查要求。
欧盟MDR (EU 2017/745)大幅收紧医疗器械上市管控,企业资料缺项、体系不合规会直接无法获取CE证书。本文从质量管理体系、UDI追溯、临床评价、技术文件、经济运营商五大维度拆解MDR强制合规条款,梳理检测、外包、上市后警戒新增硬性要求,给出落地筹备方案。
国内化妆品生产企业办证、出口海外均需符合化妆品GMP规范,厂房、实验室、物料、文件任一板块不达标会直接认证不通过。本文依据《化妆品生产质量管理规范》,分八大模块列明硬性合规要求,区分国内生产许可与ISO22716国际认证双重标准,标注检测实验室核心管控要点。
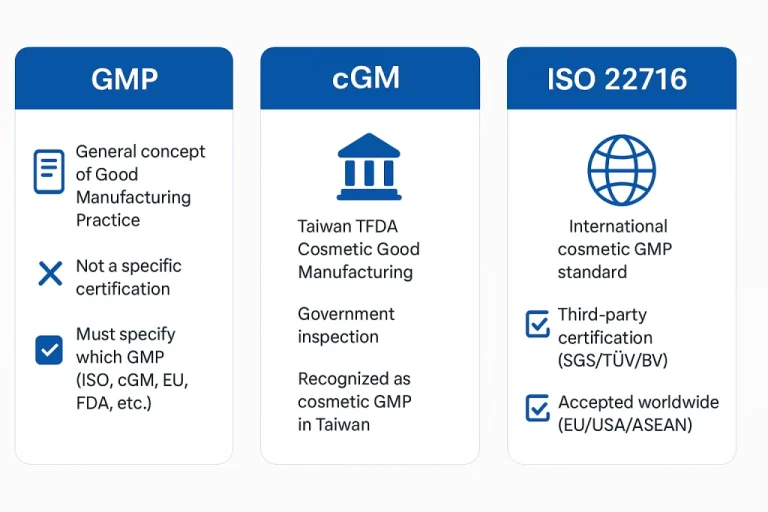
很多化妆品工厂分不清国内化妆品GMP与ISO22716国际标准的定位、合规效力、适用场景。本文从法规属性、管控框架、核查侧重点、市场适用范围四大维度对比二者区别与关联,明确内外销企业两套标准同步落地实操要点,梳理检测体系配套建设要求。
药监飞行检查、品牌方客户验厂、ISO22716认证审核均有固定核查重点,工厂前期准备不足易开出大量缺陷。本文分六大板块整理验厂高频核查项目,配套缺陷判定标准与整改方案,重点标注实验室检测、原料管控、洁净车间三大高扣分板块自查要点。
化妆品工厂同时出口欧盟、美国需同步匹配欧盟EC1223法规、ISO22716与美国化妆品GMP规范,两套标准管控侧重点存在差异。本文分阶段讲解双市场兼容GMP体系搭建全流程,梳理厂房、实验室、文件、原料管控落地细则,列明检测配套硬性要求,帮助工厂一次性完成欧美双市场合规搭建。
ICH Q7、FDA cGMP强制要求药企对API供应商开展常态化审计,审计流于形式会造成产品质量与注册风险。本文按预评估、桌面审计、现场审计、缺陷整改、年度复评五阶段拆解完整审计流程,划分供应商风险分级标准,列明实验室、工艺、数据完整性专项核查清单。
原料药企业同步接受国内NMPA与海外FDA/EMA审计,API生产工艺复杂、杂质管控难度高,现场核查极易出现大量缺陷。本文汇总原料药GMP审计十大高频问题,分类说明缺陷成因,配套可落地整改方案,重点覆盖检测、中间体、外包实验室、数据管控板块。
将阅读转化为下一步行动,围绕审核、验厂、整改和资料准备提供咨询入口。
提交您的企业类型、产品方向和当前问题,我们将为您匹配相似案例,并提供初步项目建议。