ICH Q9质量风险管理解读
ICH Q9是医药行业通用质量风险管理指导原则,适配药品、原料药、医疗器械全产业链,为cGMP体系底层风控支撑文件。本文解读ICH Q9核心风控工具、标准风控流程、审计核查要点、药企落地误区,结合清单梳理审计高频缺陷,帮助企业搭建标准化医药风控体系,顺利通过FDA及国内药监审计。
汇总注册申报、GMP体系、FDA迎检、客户审计、检测验证和CAPA整改等高频合规主题,帮助企业快速找到可执行的实务参考。
ICH Q9是医药行业通用质量风险管理指导原则,适配药品、原料药、医疗器械全产业链,为cGMP体系底层风控支撑文件。本文解读ICH Q9核心风控工具、标准风控流程、审计核查要点、药企落地误区,结合清单梳理审计高频缺陷,帮助企业搭建标准化医药风控体系,顺利通过FDA及国内药监审计。
FDA CSV验证即计算机化系统验证,是FDA现场检查数据完整性板块核心核查内容,覆盖LIMS、ERP、电子批记录、色谱工作站等所有药企电子系统。本文详解CSV验证分级要求、验证全流程、审计核查重点、系统合规误区,帮助药企完成计算机化系统合规验证,规避数据完整性严重缺陷。
FDA现场检查会系统性核查企业全流程合规文件,文件缺失、记录不合规极易开出关键缺陷。本文梳理生产、验证、质量、数据完整性四大类核心备查文件清单,划分必查与辅助资料,帮助药企、API企业提前整理资料,平稳完成FDA迎检。
ICH Q7是原料药专属cGMP指导原则,国内GMP、21 CFR Part 211分别针对不同监管场景制定规范,三者管控尺度存在明显差异。本文通过表格对比三大规范核心条款,梳理原料药企业合规侧重点,助力企业同步满足国内外审计要求。
FDA数据完整性指南是稽查人员核查电子、纸质记录的官方执行依据,核心遵循ALCOA+八大原则。本文拆解指南核心管控条款、审计核查流程、高频缺陷判定标准,搭配清单梳理全流程记录管控要求,帮助药企规避数据类警告信风险。
ISO13485是医疗器械体系认证核心标准,完整齐全的体系文件是一次性通过认证审核的基础。本文梳理认证全套文件分级清单,区分必备一级文件与配套二级记录文件,明确设计、生产、风控板块必备资料,方便器械企业快速筹备认证资料。
药企、原料药厂商搭建FDA认可的cGMP质量体系,需要覆盖美国联邦法规、ICH系列指导原则、电子数据规范、实验室质控、供应链审计多重文件。本文分层梳理建设必备法规清单,拆解各文件核查重点,明确检测、生产、记录全流程落地标准,帮助出口企业一次性搭建完整合规体系。
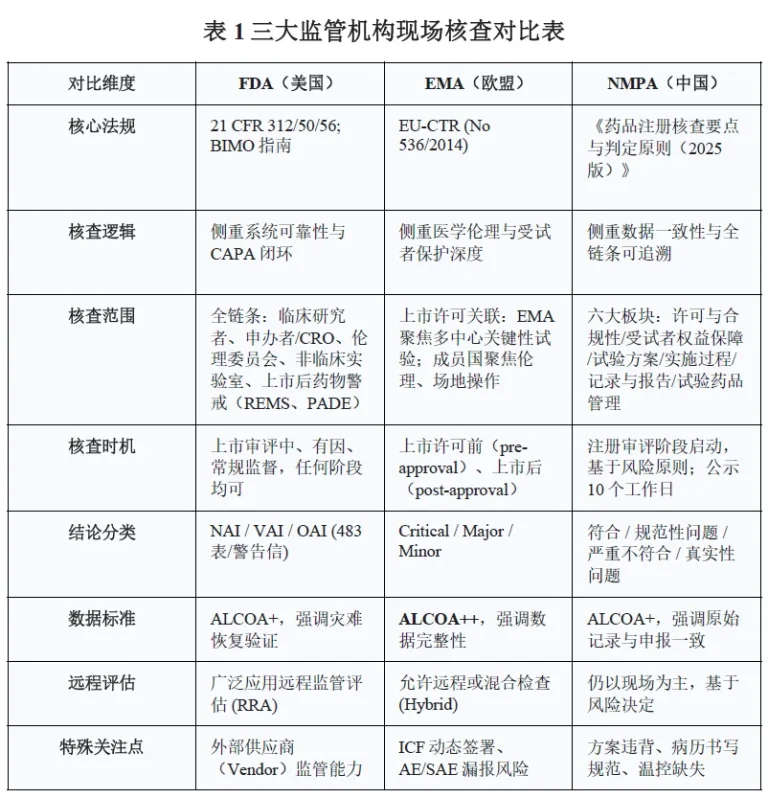
同步布局中美欧市场的医药企业,需同时满足FDA cGMP、EMA EU-GMP、NMPA中国GMP三套规范,三者底层逻辑相近,但数据管控、无菌要求、放行权责、外包检测标准差异明显。本文从法规依据、核查重点、实验室管控、供应链审计多维度对比,为多市场药企搭建兼容型质量体系提供落地参考。
ICH Q7是全球原料药API通用cGMP合规指导原则,适用于化学合成、发酵、植物提取各类原料药生产,是FDA、EMA及国内药监现场审计核心核查文件。本文梳理标准基础信息、适用范围、CMC全流程管控要求、API现场审计核心核查项与判定规则,同时整理原料药企业常见合规误区,助力药企完善质量体系,平稳完成海外注册与官方迎检。
将阅读转化为下一步行动,围绕审核、验厂、整改和资料准备提供咨询入口。
提交您的企业类型、产品方向和当前问题,我们将为您匹配相似案例,并提供初步项目建议。